最后更新: 八月 17, 2026

1) 加拿大税务局, cCRA认证
2 周数
允许的最长持续时间: 3 几个月
预期努力: 12 小时/周
临床研究员 (加拿大税务局) 是监督临床试验和研究的专业人士.
认证临床研究员培训的好处 & 认证:
赞助商, 参与实施临床试验和其他形式医学研究的 CRO 和其他机构越来越多地寻找已完成正式且批准的培训和认证的合格人员,以便能够依靠他们来执行分配给他们的任务.
注册会计师培训 & 认证计划结构:
注册后 CRA培训和认证计划, 会员有权访问 NBScience 学习和认证平台. 在线 CRA 培训 & 资格课程是一个 24 小时标准化课程,提供核心临床研究学习. 这些是签署资格课程后接受培训的一些重要领域.
介绍:
本学习模块, 其中包括几个讲座和演示, 向参与者介绍制药和临床研究行业.
它还可以全面概述临床研究领域以及导致当前临床研究环境的发展和发展. 介绍性模块还向个人讲授临床研究利益相关者和 良好临床实践原则 (GCP). 详细讨论临床试验管理技术, 还向个人提供全球主要临床研究监管机构的全面知识.
药物开发:
该计划由多个讲座组成,包括药物和生物制剂临床前开发的指导, 临床药物开发的不同阶段, 临床试验的设计和临床试验的终点.
药物开发伦理:
各系列, 由多个讲座组成, 讨论临床研究中的伦理概念, 知情同意程序, 证据和 HIPAA, 并在国际协调会议上提供指导 (我).
临床研究法规:
该模块提供 FDA 法规方面的培训,例如 21 CFR零件 11, 50, 54, 56, 312,812, 和 814.
角色 & 职责:
确定所有利益相关者在临床试验管理中的作用非常重要,以便建立切合实际的标准. 每个部分都全面概述了临床医生的角色, 赞助商, 供应商和机构审查委员会 (IRB).
必要文件:
基本记录是指以下文件:, 个人和集体, 可以评估试验的进行和生成的数据的质量. 这些记录提供了调查人员遵守规定的证据, 根据良好临床实践指南和所有相关监管要求提供支持和评估.
调查员现场检查期间最重要和最常见的检查结果之一是可靠和准确的来源报告不足. 这也是赞助商审核期间发现的最常见的陷阱. 为了确保研究结果集中于可靠且相关的数据, 需要对调查地点强调良好记录实践的价值. 本课程重点关注良好数据实践的核心原则, 提供针对源文档等关键领域的强化培训, 主要文件, 临床试验 & NDA 要求和临床研究报告 (企业社会责任).
研究启动:
每个部分都概述了临床试验启动阶段的临床程序. 一个研究启动小组, 识别并激活供应商和站点, 制定数据收集和报告程序, 获得的监管批准应从最终程序到首次患者就诊建立. 该计划提供可行性评估等领域的重点指导, 选址, 研究前访问, 站点启动, 招募和保留参与者, TMF (测试主文件) 临床试验的预算和预算.
研究监测 & 平仓:
监察员负责“监督研究项目的实施”。研究监督员必须透彻理解《联邦法规》, 当地法律, 指南及其指定的研究方案. 报告职责的主要部分是通知和协助场所遵守 FDA 和其他当地和国际法规和/或建议, 同时还帮助他们满足特定研究的要求. 监督员既充当研究中心和赞助商之间的沟通渠道,又充当单个研究项目的监督者. 该计划提供定期现场监控等领域的广泛培训, CRF分析和源数据验证, 产品透明度和合规性, 网站关闭, 撰写准确的监测报告和跟踪回访信, 并进行记录归档和维护.
安全报告:
CRA 最重要的优先事项之一是确保临床检查员充分了解并遵守报告不良事件的责任. 要做到这一点, CRA 必须经常通知调查人员不良事件报告的标准. 因此, CRA 必须了解报告临床试验中重大和非严重不良事件的监管标准和申办者特定标准. 它要求正确使用和填写不良事件表格以及报告可能超出监管要求的不良事件的标准和条件. 每个项目都提供了临床试验中不良和严重不良事件识别和监测的指导.
质量保证的作用 & 数据管理:
每个项目都提供相关的质量保证培训 (质量保证) 审核和测试, 电子数据和签名, 信息管理和生物统计学。.

2) 面向研究者和 CRA 的 GCP 课程
3) 审核员 GCP 课程
(请参阅下文或单击了解详细信息 这里)
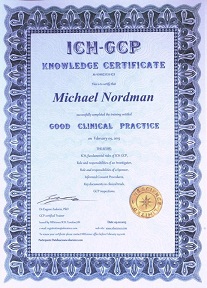
GCP培训课程
(1) GCP培训
ICH-GCP 国际指南
1: 介绍
1.1 背景
1.2 什么是GCP
1.3 新 GCP 指南
1.4 ICH GCP 原则
1.5 一些一般观点
1.6 文档和版本控制
1.7 品质保证
2: 主管当局 (CA) 和独立道德委员会 (IE)
2.1 的责任 C一个
2.2 IE的责任
2.3 受试者知情同意书 (ICF)
2.4 作品, 功能, 运营, 程序及记录
3: 调查
3.1 研究者的职责
3.2 研究者资格和协议
3.3 充足的资源
3.4 试验对象的医疗保健
3.5 与 IRB/IE 沟通
3.6 遵守议定书
3.7 研究药物产品
3.8 随机化程序和揭盲
3.9 试验对象知情同意书
3.10 记录和报告
3.11 提前终止或暂停试验
3.12 进度报告和最终报告(s) 由调查人员提供
3.13 归档
3.14 在临床试验管理中使用电子系统的注意事项
3.15 有关电子记录和 EMR 在临床研究中的使用的最新信息.
4: 赞助商的责任
4.1 质量保证和质量控制
4.2 合同研究组织
4.3 试验设计
4.4 试验管理, 数据处理和记录保存
4.5 研究者选择
4.6 融资
4.7 向监管机构通知/提交
4.8 获得 CA 批准
4.9 IRB 审核确认
4.10 即时通讯信息
4.11 制造业, 包装, 研究产品的标签和编码
4.12 供应和处理研究产品
4.13 记录访问
4.14 审核与检查
4.15 不合规
4.16 提前终止或暂停试验
4.17 临床试验/研究报告
4.18 多中心试验
5: 监察员的职责
5.1 关于本章
5.2 介绍
5.3 监控
6: 安全 & 不良事件报告
6.1 药品不良反应报告
7: 临床试验方案及修正案
7.1 试验目的和目的
7.2 试验设计
7.3 受试者的选择和撤回
7.4 对象的治疗
7.5 疗效评估
7.6 安全评估
7.7 统计数据
7.8 直接访问源数据/文档
7.9 伦理
7.10 融资与保险
7.11 出版政策
8: 研究者手册
9: 必要文件
9.1 归档
9.2 学习前须提供的文件
9.3 研究期间需添加的文件
9.4 研究后要添加的文件
10 例子
10.1 好的实际例子 (和穷人!) 与进行临床试验相关的实践
I-GCP (E6-R2) 国际准则
科学案例回顾
您想了解当前的临床项目是否, 最近的研究进展, 或者新兴的方法可能是 与您的个人情况相关?
将您的问题发送给我们的科学团队. 英国 NBScience 总部协调国际医疗中心网络的查询, 科学家, 和专业顾问.
- 审查您提供的信息
- 相关研究和临床项目信息
- 针对您的情况做出明确的回应
无义务. 您的问题将得到保密审查.
仅教育和研究信息. 这项服务不 构成医疗建议, 诊断, 处方, 或个性化的 治疗建议.