Ultimo aggiornamento: settembre 18, 2026
NBSCIENZA
Buona pratica di farmacovigilanza GVP
Programma completo di formazione online per specialisti
| Formato | Volume | Periodo consigliato | Documento |
| In linea, per conto proprio | 24 ore accademiche | 3– 4 settimane, accesso 30 giorni | Certificato di completamento NBScience, Gran Bretagna |
Scopo del documento
Il programma è progettato per coordinare la formazione aziendale o individuale dei dipendenti, coinvolti nella farmacovigilanza, informazioni mediche, registrazione, qualità e circolazione dei farmaci. Descrive il contenuto, risultati, durata, valutazione e condizioni per il rilascio del certificato.
NBScience • Regno Unito
1 Caratteristiche generali del corso
Il corso sviluppa una comprensione pratica del sistema di buone pratiche e azioni di farmacovigilanza, necessari per una tempestiva rilevazione, valutazioni, documentare, trasferimento e minimizzazione del rischio dei medicinali. Contenuti adattati per gli specialisti di lingua russa , e costruito attorno ai requisiti del GVP dell’Unione Economica Eurasiatica, tenendo conto delle pratiche organizzative nazionali.
| Parametro | Descrizione |
| Designazione | Buona pratica di farmacovigilanza GVP |
| Fornitore | NBScienza, Gran Bretagna |
| Formato | Apprendimento online al tuo ritmo senza essere vincolato a un programma |
| Lingua | Qualunque |
| Volume | 24 ore accademiche secondo 45 minuti, che corrisponde a 18 orologio astronomico |
| Ritmo consigliato | 3–4 settimane, 6–8 ore accademiche a settimana |
| Accesso | 30 giorni di calendario dalla data di attivazione, a meno che il contratto non specifichi un periodo diverso |
| Livello | Base e intermedio, con compiti pratici |
| Conferma | Certificato elettronico di completamento del corso rilasciato da NBScience dopo aver soddisfatto i criteri stabiliti |
| Formato tecnico | Tutorial video e materiali testuali, compiti interattivi, casi, test di controllo, modelli scaricabili |
2 Scopo e risultati di apprendimento
Lo scopo del corso è fornire al partecipante una comprensione sistematica e applicabile al lavoro delle responsabilità di farmacovigilanza, insegnare a riconoscere le informazioni sulla sicurezza e ad agire correttamente all'interno dei processi controllati dell'organizzazione.
Una volta completato con successo, il partecipante sarà in grado di:
- spiegare la struttura e i requisiti chiave del GVP EAEU e il loro significato
- distinguere un evento avverso, reazione indesiderata, caso grave, situazione e segnale particolari;
- determinare la validità dell’ICSR e il giorno zero, eseguire il triage primario e avviare i follow-up;
- comprendere il processo di valutazione medica, codifica, deduplicazione e controllo qualità ICSR;
- navigare tra i principi del reporting normativo e del controllo delle scadenze;
- comprendere lo scopo del PSMF, PSUR/PBRER, Accordi RMP e SDEA;
- partecipare alla gestione del segnale e alla valutazione del rapporto rischi/benefici;
- applicare i principi del sistema qualità, documentare, CAPA, disponibilità ad audit e ispezioni;
- trasferire correttamente le informazioni di sicurezza dalla propria funzione all’unità di farmacovigilanza.
3 Destinatari e requisiti per i partecipanti
- specialisti e responsabili dei dipartimenti di farmacovigilanza e sicurezza dei farmaci;
- personale addetto alla registrazione, dipartimento medico, qualità, studi clinici e affari regolatori;
- dipendenti del call center, programmi di supporto ai pazienti, rappresentanti medici e altre funzioni, che potrebbe ricevere un messaggio di sicurezza;
- rappresentanti locali e partner del titolare dell'autorizzazione all'immissione in commercio;
- specialisti, preparazione all’audit o all’ispezione dei sistemi di farmacovigilanza.
È auspicabile una precedente esperienza in farmacovigilanza, ma non richiesto. Per gli incarichi pratici si consiglia una conoscenza di base del ciclo di vita del farmaco e delle procedure aziendali dell'organizzazione..
4 Basi normative e metodologiche
Il corso si basa principalmente sulle regole di buona pratica di farmacovigilanza dell'Unione economica eurasiatica, approvato con la Decisione del Consiglio della Commissione Economica Eurasiatica in data 3 novembre 2016 anno n. 87, come modificata dalla Decisione del Consiglio CEE del 19 Maggio 2022 anno n. 81. Nella preparazione della versione aziendale, vengono inoltre prese in considerazione le normative nazionali vigenti applicabili ai prodotti e alle attività del cliente., nonché delle procedure aziendali approvate.
5 Architettura del corso e distribuzione del tempo
| № | Modulo | Accade. volte | CONTROLLARE |
| 1 | Nozioni di base sulla farmacovigilanza e contesto normativo | 2 | Quiz 10 domande |
| 2 | Sistema di farmacovigilanza del titolare dell'autorizzazione all'immissione in commercio | 2.5 | Quiz e mini caso |
| 3 | Fonti di informazione e ricezione dei messaggi di sicurezza | 2.5 | Quiz e classificazione dei casi |
| 4 | Elaborazione ICSR e controllo della qualità dei dati | 3 | Compito pratico 1 |
| 5 | Segnalazione regolamentare sui singoli casi | 2 | Quiz e calcolo delle scadenze |
| 6 | Gestione del segnale | 2.5 | Compito pratico 2 |
| 7 | Reporting periodico e valutazione del rischio beneficio | 2.5 | Quiz e caso analitico |
| 8 | Piano di gestione del rischio e mitigazione del rischio | 2.5 | Compito pratico 3 |
| 9 | Sistema di qualità, disponibilità ad audit e ispezioni | 2.5 | Quiz e caso CAPA |
| 10 | Integrazione dei processi e certificazione finale | 2 | Prova finale 30 domande |
| Totale | 24 |
6 Programma dettagliato dei moduli
Modulo 1 Nozioni di base sulla farmacovigilanza e contesto normativo
Durata: 2 ore accademiche. CONTROLLARE: Quiz 10 domande.
Contenuto
- Obiettivi e collocazione della farmacovigilanza nel ciclo di vita di un medicinale
- Concetti chiave: reazione avversa, evento avverso, gravità, pesantezza, causalità, segnale, rapporto rischio-beneficio
- Architettura normativa: GVP EAEU, requisiti nazionali della Repubblica del Kazakistan, ruolo degli enti autorizzati
- Partecipanti al sistema: titolare dell'autorizzazione all'immissione in commercio, ufficio locale, partner, organizzazioni mediche, regolatore
Pratica
- Abbina il termine a un esempio pratico
- Determinare la fonte di requisiti applicabile per una situazione tipica
Risultato del modulo
Il partecipante dimostra di comprendere l'argomento a livello, sufficiente per svolgere il suo ruolo, riconosce i punti dati e applica il processo descritto a una situazione di apprendimento.
Modulo 2 Sistema di farmacovigilanza del titolare dell'autorizzazione all'immissione in commercio
Durata: 2.5 ore accademiche. CONTROLLARE: Quiz e mini caso.
Contenuto
- Responsabilità e ruoli gestionali
- Persona autorizzata alla farmacovigilanza e disponibilità locale
- Struttura organizzativa, sostituzione e continuità dell’attività
- Master file del sistema di farmacovigilanza PSMF: appuntamento, contenuto, mantenendo la pertinenza
- Accordi di condivisione dei dati di sicurezza SDEA e monitoraggio dei partner
- Indicatori di prestazione del sistema e controllo di gestione
Pratica
- Costruisci RACI per la ricezione dei messaggi e il reporting normativo
- Controlla l'elenco degli elementi PSMF richiesti
Risultato del modulo
Il partecipante dimostra di comprendere l'argomento a livello, sufficiente per svolgere il suo ruolo, riconosce i punti dati e applica il processo descritto a una situazione di apprendimento.
Modulo 3 Fonti di informazione e ricezione dei messaggi di sicurezza
Durata: 2.5 ore accademiche. CONTROLLARE: Quiz e classificazione dei casi.
Contenuto
- Messaggi spontanei, letteratura medica, programmi di supporto ai pazienti, digitali e social network, ricerca e canali partner
- Criteri minimi per un messaggio ICSR individuale valido
- Giorno zero e regole per la registrazione della data di primo ricevimento
- Richiedere ulteriori informazioni e documentare i tentativi di follow-up
- Situazioni speciali: gravidanza, allattamento, overdose, abuso, abuso, errore dell'applicazione, esposizione professionale, mancanza di efficacia, fuori etichetta
- Riservatezza, protezione dei dati personali e minimizzazione dei dati
Pratica
- Determinare la validità di otto messaggi di esempio
- Imposta il giorno zero e la priorità di elaborazione
Risultato del modulo
Il partecipante dimostra di comprendere l'argomento a livello, sufficiente per svolgere il suo ruolo, riconosce i punti dati e applica il processo descritto a una situazione di apprendimento.
Modulo 4 Elaborazione ICSR e controllo della qualità dei dati
Durata: 3 ore accademiche. CONTROLLARE: Compito pratico 1.
Contenuto
- Triage: validità, gravità, aspettativa, situazione speciale
- Raccolta di dati rilevanti dal punto di vista medico e valutazione medica
- Codifica MedDRA e coerenza narrativa
- Valutare causalità e aspettativa
- Deduplicazione, fusione e controllo delle versioni successivi
- Preparare una narrazione, controllo di qualità e revisione medica
- Trasmissione elettronica e gestione dei riconoscimenti
Pratica
- Analizza un caso completo dal messaggio iniziale all'ICSR finito
- Trovare errori di qualità nella narrativa educativa
Risultato del modulo
Il partecipante dimostra di comprendere l'argomento a livello, sufficiente per svolgere il suo ruolo, riconosce i punti dati e applica il processo descritto a una situazione di apprendimento.
Modulo 5 Segnalazione regolamentare sui singoli casi
Durata: 2 ore accademiche. CONTROLLARE: Quiz e calcolo delle scadenze.
Contenuto
- Categorie di casi e applicabilità dei termini
- Segnalazione di casi da fonti post-marketing e di intervento
- Casi non gravi e regole di applicabilità
- Routing negli stati EAEU e procedure locali
- Controllo del tempo, casi tardivi, deviazioni e CAPA
- Prova documentale dell'adempimento degli obblighi
Pratica
- Creare un calendario di reporting per una serie di casi
- Descrivere l'escalation quando esiste il rischio di ritardo
Risultato del modulo
Il partecipante dimostra di comprendere l'argomento a livello, sufficiente per svolgere il suo ruolo, riconosce i punti dati e applica il processo descritto a una situazione di apprendimento.
Modulo 6 Gestione del segnale
Durata: 2.5 ore accademiche. CONTROLLARE: Compito pratico 2.
Contenuto
- Definizione del segnale e sorgenti di rivelazione
- Rilevamento, convalida, conferma, analisi e definizione delle priorità
- Valutazione del peso delle prove e del significato medico
- Soluzioni di segnale, documentazione e comunicazione
- Relazione dei segnali con RMP, PSUR PBRER e cambiamenti nelle informazioni sui farmaci
- Tempestività e metriche di qualità del processo
Pratica
- Condurre la convalida iniziale del segnale di addestramento
- Formulare una conclusione e un elenco delle azioni successive
Risultato del modulo
Il partecipante dimostra di comprendere l'argomento a livello, sufficiente per svolgere il suo ruolo, riconosce i punti dati e applica il processo descritto a una situazione di apprendimento.
Modulo 7 Reporting periodico e valutazione del rischio beneficio
Durata: 2.5 ore accademiche. CONTROLLARE: Quiz e caso analitico.
Contenuto
- Scopo e struttura del PSUR PBRER
- Intervalli e punto di blocco dei dati; calendario formativo
- Dati di sicurezza cumulativi e intervallati
- Analisi integrata del segnale, rischi ed efficacia delle misure
- Principi per la valutazione del rapporto rischio-beneficio
- Controllo dei dati provenienti da funzioni e partner, revisione e approvazione
Pratica
- Raccogliere un piano di preparazione del report con ruoli e tappe fondamentali
- Interpretare una sintesi dei dati rischio-beneficio
Risultato del modulo
Il partecipante dimostra di comprendere l'argomento a livello, sufficiente per svolgere il suo ruolo, riconosce i punti dati e applica il processo descritto a una situazione di apprendimento.
Modulo 8 Piano di gestione del rischio e mitigazione del rischio
Durata: 2.5 ore accademiche. CONTROLLARE: Compito pratico 3.
Contenuto
- Specifiche di sicurezza: importante identificato, potenziali rischi e informazioni mancanti
- Piano di farmacovigilanza: attività ordinarie e aggiuntive
- Misure di routine e aggiuntive per la minimizzazione del rischio
- Indicatori di attuazione ed efficacia delle misure
- Aggiornamento RMP con nuovi dati e modifiche normative
- Comunicazioni e materiali sulla sicurezza per operatori sanitari e pazienti
Pratica
- Classificare i problemi di sicurezza
- Progettare un indicatore dell’efficacia di una misura aggiuntiva
Risultato del modulo
Il partecipante dimostra di comprendere l'argomento a livello, sufficiente per svolgere il suo ruolo, riconosce i punti dati e applica il processo descritto a una situazione di apprendimento.
Modulo 9 Sistema di qualità, disponibilità ad audit e ispezioni
Durata: 2.5 ore accademiche. CONTROLLARE: Quiz e caso CAPA.
Contenuto
- Documenti del sistema qualità: politici, SOP, istruzioni di lavoro, moduli e registrazioni
- Formazione del personale e prova di competenza
- Gestione delle deviazioni, causa principale e CAPA
- Audit interni e supervisione dei fornitori
- Preparazione per l'ispezione GVP: richieste, colloquio, dimostrazione della tracciabilità
- Archiviazione, archiviazione e disponibilità dei dati
- Indicatori di qualità e revisione periodica del sistema
Pratica
- Eseguire l'autoispezione secondo la lista di controllo
- Creare un CAPA per la non conformità accademica
Risultato del modulo
Il partecipante dimostra di comprendere l'argomento a livello, sufficiente per svolgere il suo ruolo, riconosce i punti dati e applica il processo descritto a una situazione di apprendimento.
Modulo 10 Integrazione dei processi e certificazione finale
Durata: 2 ore accademiche. CONTROLLARE: Prova finale 30 domande.
Contenuto
- Collegamenti tra farmacovigilanza e struttura medica, registrazione, qualità, studi clinici, funzioni commerciali e call center
- La procedura per ricevere e trasmettere messaggi per i dipendenti esterni al PV
- Escalation di questioni urgenti di sicurezza e comunicazione di crisi
- Caso finale end-to-end e piano di miglioramento del sistema locale
Pratica
- Tracciare il messaggio dal primo contatto all'azione normativa
- Elaborare un piano personale per applicare la conoscenza
Risultato del modulo
Il partecipante dimostra di comprendere l'argomento a livello, sufficiente per svolgere il suo ruolo, riconosce i punti dati e applica il processo descritto a una situazione di apprendimento.
7 Materiali didattici
| Componente | Scopo |
| Videoincantesimi | Brevi blocchi tematici di 8–18 minuti con esempi e domande del test |
| Riepilogo del partecipante | Definizioni, diagrammi di processo, brevi requisiti e spazio per gli appunti |
| Carte dei termini | Termini GVP russi e inglesi, utilizzato nella documentazione e nei sistemi |
| Casi pratici | ICSR, segnale, RMP, CAPA e prontezza all'ispezione |
| Modelli di lavoro | Lista di controllo di validità, matrice di escalation, piano di follow-up, autoispezione, CAPA |
| Controllo della conoscenza | Quiz dopo i moduli, tre compiti pratici e una prova finale |
8 Metodologia formativa
- Studia i materiali del modulo in un momento opportuno e registra le definizioni chiave.
- Rispondi alle domande di sicurezza integrate; se necessario ripetere singoli argomenti.
- Completa un compito pratico basato su un caso di studio impersonale.
- Confronta la soluzione con l'analisi di riferimento e nota le lacune.
- Rispondi al quiz modulare e passa alla sezione successiva.
- Dopo tutti i moduli, completa il caso end-to-end finale e testalo.
9 Criteri di valutazione e completamento
| Elemento | Peso | Criterio |
| Quiz modulari | 30% | Niente di meno 80% in media; sono consentiti nuovi tentativi |
| Compiti pratici | 40% | Hai completato tutte e tre le attività; niente di meno 70% per categoria |
| Prova finale | 30% | Niente di meno 80% risposte corrette |
| Condizione richiesta | — | Rivisto o contrassegnato come completo di tutti i materiali richiesti |
Il risultato finale viene calcolato automaticamente o dal docente in base alle impostazioni della piattaforma didattica. Punteggio complessivo consigliato per la superamento - 80%. Al partecipante vengono concessi fino a tre tentativi per la prova finale; Si consiglia di ristudiare i moduli pertinenti tra un tentativo e l'altro.
10 Certificato
Partecipante, completato tutti gli elementi richiesti e ottenuto un risultato positivo, riceve un certificato elettronico di completamento del corso “Buone pratiche di farmacovigilanza GVP”., rilasciato da NBScience, Gran Bretagna. Il certificato riporta il nome del partecipante, nome del corso, volume 24 ore accademiche, data di completamento, numero univoco e metodo di autenticazione.
Il certificato conferma il completamento della formazione da parte del fornitore e la padronanza del programma.
11 Ruoli e accompagnamento
| Ruolo | Responsabilità |
| Partecipante | Pianifica il tempo in modo indipendente, completa i compiti e mantiene l'integrità accademica |
| Coordinatore clienti | Genera un elenco di partecipanti, comunica i requisiti interni applicabili, controlla le scadenze |
| NBScienza | Fornisce l'accesso ai materiali, garantisce la funzionalità del corso, tiene traccia dei risultati e rilascia certificati |
| Esperto in materia | Aggiorna il contenuto, risponde a domande significative all'interno del pacchetto di supporto selezionato |
12 Possibilità di personalizzazione per il cliente
- aggiunta di branding e messaggio introduttivo all'azienda;
- abilitare le SOP locali, dettagli di contatto e schema di escalation;
- percorsi separati per gli specialisti del fotovoltaico e i dipendenti non fotovoltaici;
- aggiungere prodotti o casi terapeutici senza utilizzare dati personali;
- webinar con un esperto e sessione di domande e risposte;
- rapporto di gestione sul completamento e sui risultati del gruppo;
- formazione annuale ridotta di aggiornamento e controllo delle modifiche.
13 Piattaforma di formazione e requisiti dei dati
- account personale e registrazione dei progressi;
- visualizzazione adattiva su computer e dispositivo mobile;
- la capacità di continuare ad apprendere dall'ultimo elemento completato;
- registro dei tentativi e dei risultati con accesso controllato;
- backup e periodo di conservazione impostato per i documenti scolastici;
- raccolta dei soli dati personali necessari e informativa trasparente del loro trattamento;
- supporto tecnico per problemi di accesso.
14 Controllo qualità del corso
Prima della pubblicazione, il corso affronta un argomento, verifica metodologica ed editoriale. Almeno una volta all'anno, e anche in caso di cambiamenti significativi nei requisiti, viene eseguita una revisione normativa. Le modifiche sono documentate nella cronologia delle versioni. Il feedback dei partecipanti viene analizzato alla fine di ogni gruppo e utilizzato per migliorare le formulazioni, attività e navigazione.
15 Piano di implementazione della versione Enterprise
| Palcoscenico | Contenuto | Punto di riferimento |
| 1 Coordinamento | Pubblico target, lingua, volume, criteri, marchio | 3–5 giorni lavorativi |
| 2 Adattamento | Procedure locali, contatti, casi e domande del test | 5–10 giorni lavorativi |
| 3 Controllo | Previa approvazione da parte del cliente e correzioni | 3–5 giorni lavorativi |
| 4 Pubblicazione | Configurazione della piattaforma, elenco dei partecipanti e notifiche | 2–3 giorni lavorativi |
| 5 Formazione | Procedura dettagliata da solo | 3– 4 settimane |
| 6 Segnalazione | Risultati e rilascio dei certificati | A 5 giorni lavorativi successivi alla chiusura |
16 Matrice delle competenze
| Competenza | Sapere | Essere in grado di candidarsi |
| Contesto normativo | Fonti dei requisiti e ruoli dei partecipanti | Trova il documento applicabile e intensifica il problema |
| ICSR | Criteri di validità, gravità, giorno zero | Riconoscere il messaggio, registrare e trasmettere |
| Dati | Seguito, codifica, qualità | Valutare la completezza e suggerire chiarimenti |
| Segnali | Fasi del processo e prove | Eseguire una valutazione iniziale del segnale di addestramento |
| Beneficio-rischio | Comunicazione PSUR PBRER, RMP e segnali | Interpretare un breve set di dati |
| Qualità | SOP, CAPA, verifica, record | Documentare la deviazione e il piano d'azione |
17 Esempi di compiti finali
Caso end-to-end. Un responsabile delle informazioni mediche riceve un messaggio da un medico relativo a un paziente ricoverato in ospedale dopo aver utilizzato un farmaco.. Il messaggio non contiene le iniziali del paziente, malattia concomitante indicata, e il partner invia ulteriori informazioni due giorni dopo. Il partecipante deve:
- definire, è l'informazione primaria un ICSR valido e il giorno zero del record;
- evidenziare i criteri di gravità e le informazioni clinicamente rilevanti mancanti;
- creare domande di follow-up e determinare il percorso di escalation;
- descrivere le azioni per la deduplicazione e l'elaborazione di informazioni aggiuntive;
- identificare i punti di controllo delle scadenze e le prove documentali;
- spiegare, quali processi aggregati potrebbero essere interessati, se si verificano casi simili.
18 Rubrica pratica di valutazione dei compiti
| Criterio | Destino | Segno di successo |
| Correttezza della classificazione | 25% | Validità determinata correttamente, gravità e situazione particolare |
| Completezza dei dati | 20% | Vengono evidenziate le lacune critiche e le pertinenti domande di follow-up |
| Processo e tempistica | 25% | Giorno zero determinato, percorso e punti di controllo |
| Documentazione | 15% | Le decisioni sono giustificate e tracciabili |
| Valutazione del rischio | 15% | Collegamento con segnali indicati, RMP o CAPA se giustificato |
19 Fonti per l'aggiornamento
- Commissione economica eurasiatica. Decisione del Consiglio CEE del 3 novembre 2016 anno n. 87 “Sull’approvazione delle regole di buona pratica di farmacovigilanza dell’Unione economica eurasiatica”.
- Commissione economica eurasiatica. Decisione del Consiglio CEE del 19 Maggio 2022 anno n. 81 “Sulle modifiche alle norme di buona pratica di farmacovigilanza dell’Unione economica eurasiatica”.
- Informazione e ordinamento degli atti normativi Atti attuali in materia di circolazione dei medicinali e di farmacovigilanza.
- Pubblicazioni ufficiali dell'organismo autorizzato e dell'organizzazione di esperti su questioni di farmacovigilanza.
- SOP approvate, PSMF, SDEA e istruzioni per il cliente, applicabile al partecipante.
Data di revisione normativa del programma: prima di lanciare ciascuna coorte. Responsabile della verifica: esperto in materia designato da NBScience o esperto concordato del cliente.
20 Dati per offerta commerciale
| Campo | Da compilare |
| Cliente | |
| Numero di partecipanti | |
| Data di lancio prevista | |
| Periodo di accesso | 30 giorni |
| Supporto di esperti | incluso |
| Adattamento aziendale | |
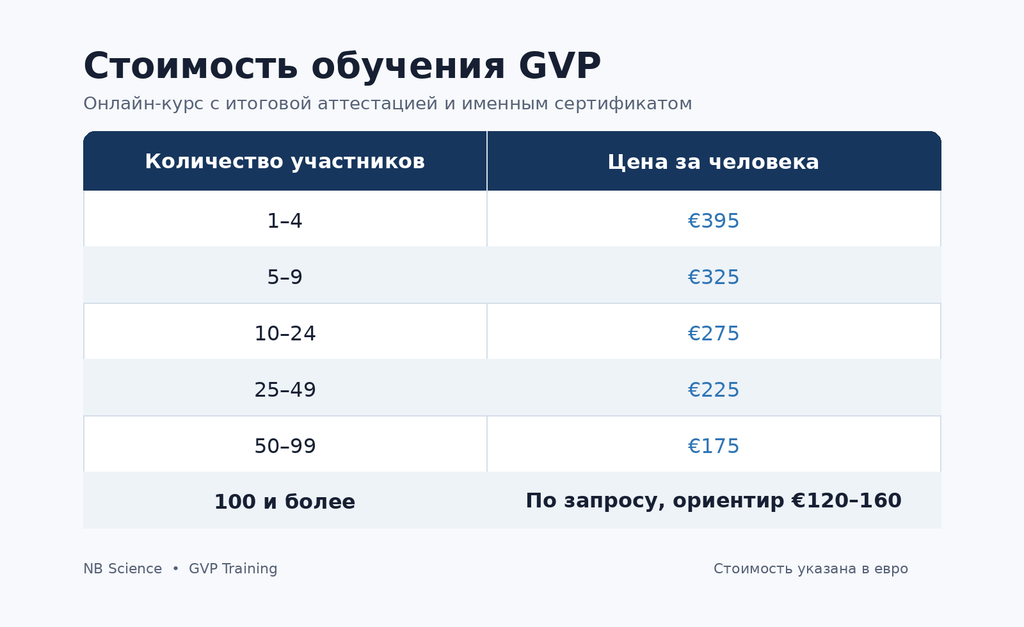
| Costi e termini di pagamento | su un'offerta separata |
Revisione scientifica del caso
Ti piacerebbe capire se i programmi clinici sono attuali, recenti sviluppi della ricerca, o potrebbero esserlo gli approcci emergenti rilevante per la tua situazione individuale?
Invia la tua domanda al nostro team scientifico. La sede centrale di NBScience nel Regno Unito coordina le richieste attraverso la rete internazionale di centri medici, scienziati, e consulenti specializzati.
- Revisione delle informazioni fornite
- Informazioni rilevanti sulla ricerca e sul programma clinico
- Una risposta chiara focalizzata sulla tua situazione
Nessun obbligo. La tua domanda verrà esaminata in modo confidenziale.
Solo informazioni didattiche e di ricerca. Questo servizio no costituiscono un parere medico, diagnosi, prescrizione, o uno personalizzato raccomandazione terapeutica.