Ultimo aggiornamento: settembre 18, 2026
NBSCIENZA
Buona pratica di farmacovigilanza GVP
Programma completo di formazione online per specialisti
| Formato | Volume | Periodo consigliato | Documento |
| In linea, per conto proprio | 24 ore accademiche | 3– 4 settimane, accesso 30 giorni | Certificato di completamento NBScience, Gran Bretagna |
Scopo del documento
Il programma è progettato per coordinare la formazione aziendale o individuale dei dipendenti, coinvolti nella farmacovigilanza, informazioni mediche, registrazione, qualità e circolazione dei farmaci. Descrive il contenuto, risultati, durata, valutazione e condizioni per il rilascio del certificato.
NBScience • Regno Unito
1 Caratteristiche generali del corso
Il corso sviluppa una comprensione pratica del sistema di buone pratiche e azioni di farmacovigilanza, necessari per una tempestiva rilevazione, valutazioni, documentare, trasferimento e minimizzazione del rischio dei medicinali. Contenuti adattati per gli specialisti di lingua russa , e costruito attorno ai requisiti del GVP dell’Unione Economica Eurasiatica, tenendo conto delle pratiche organizzative nazionali.
| Parametro | Descrizione |
| Designazione | Buona pratica di farmacovigilanza GVP |
| Fornitore | NBScienza, Gran Bretagna |
| Formato | Apprendimento online al tuo ritmo senza essere vincolato a un programma |
| Lingua | Qualunque |
| Volume | 24 ore accademiche secondo 45 minuti, che corrisponde a 18 orologio astronomico |
| Ritmo consigliato | 3–4 settimane, 6–8 ore accademiche a settimana |
| Accesso | 30 giorni di calendario dalla data di attivazione, a meno che il contratto non specifichi un periodo diverso |
| Livello | Base e intermedio, con compiti pratici |
| Conferma | Certificato elettronico di completamento del corso rilasciato da NBScience dopo aver soddisfatto i criteri stabiliti |
| Formato tecnico | Tutorial video e materiali testuali, compiti interattivi, casi, test di controllo, modelli scaricabili |
2 Scopo e risultati di apprendimento
Lo scopo del corso è fornire al partecipante una comprensione sistematica e applicabile al lavoro delle responsabilità di farmacovigilanza, insegnare a riconoscere le informazioni sulla sicurezza e ad agire correttamente all'interno dei processi controllati dell'organizzazione.
Una volta completato con successo, il partecipante sarà in grado di:
- spiegare la struttura e i requisiti chiave del GVP EAEU e il loro significato
- distinguere un evento avverso, reazione indesiderata, caso grave, situazione e segnale particolari;
- determinare la validità dell’ICSR e il giorno zero, eseguire il triage primario e avviare i follow-up;
- comprendere il processo di valutazione medica, codifica, deduplicazione e controllo qualità ICSR;
- navigare tra i principi del reporting normativo e del controllo delle scadenze;
- comprendere lo scopo del PSMF, PSUR/PBRER, Accordi RMP e SDEA;
- partecipare alla gestione del segnale e alla valutazione del rapporto rischi/benefici;
- applicare i principi del sistema qualità, documentare, CAPA, disponibilità ad audit e ispezioni;
- trasferire correttamente le informazioni di sicurezza dalla propria funzione all’unità di farmacovigilanza.
3 Destinatari e requisiti per i partecipanti
- specialisti e responsabili dei dipartimenti di farmacovigilanza e sicurezza dei farmaci;
- personale addetto alla registrazione, dipartimento medico, qualità, studi clinici e affari regolatori;
- dipendenti del call center, programmi di supporto ai pazienti, rappresentanti medici e altre funzioni, che potrebbe ricevere un messaggio di sicurezza;
- rappresentanti locali e partner del titolare dell'autorizzazione all'immissione in commercio;
- specialisti, preparazione all’audit o all’ispezione dei sistemi di farmacovigilanza.
Предварительный опыт в фармаконадзоре желателен, но не обязателен. Для выполнения практических заданий рекомендуется базовое понимание жизненного цикла лекарственного препарата и корпоративных процедур организации.
4 Нормативная и методическая основа
Il corso si basa principalmente sulle regole di buona pratica di farmacovigilanza dell'Unione economica eurasiatica, approvato con la Decisione del Consiglio della Commissione Economica Eurasiatica in data 3 novembre 2016 anno n. 87, в редакции Решения Совета ЕЭК от 19 Maggio 2022 anno n. 81. При подготовке корпоративной версии дополнительно учитываются действующие национальные акты применимые к продуктам и деятельности заказчика, nonché delle procedure aziendali approvate.
5 Architettura del corso e distribuzione del tempo
| № | Modulo | Accade. volte | CONTROLLARE |
| 1 | Nozioni di base sulla farmacovigilanza e contesto normativo | 2 | Quiz 10 domande |
| 2 | Sistema di farmacovigilanza del titolare dell'autorizzazione all'immissione in commercio | 2.5 | Quiz e mini caso |
| 3 | Fonti di informazione e ricezione dei messaggi di sicurezza | 2.5 | Quiz e classificazione dei casi |
| 4 | Elaborazione ICSR e controllo della qualità dei dati | 3 | Compito pratico 1 |
| 5 | Segnalazione regolamentare sui singoli casi | 2 | Quiz e calcolo delle scadenze |
| 6 | Gestione del segnale | 2.5 | Compito pratico 2 |
| 7 | Reporting periodico e valutazione del rischio beneficio | 2.5 | Quiz e caso analitico |
| 8 | Piano di gestione del rischio e mitigazione del rischio | 2.5 | Compito pratico 3 |
| 9 | Sistema di qualità, disponibilità ad audit e ispezioni | 2.5 | Quiz e caso CAPA |
| 10 | Integrazione dei processi e certificazione finale | 2 | Prova finale 30 domande |
| Totale | 24 |
6 Programma dettagliato dei moduli
Modulo 1 Nozioni di base sulla farmacovigilanza e contesto normativo
Durata: 2 ore accademiche. CONTROLLARE: Quiz 10 domande.
Contenuto
- Obiettivi e collocazione della farmacovigilanza nel ciclo di vita di un medicinale
- Concetti chiave: reazione avversa, evento avverso, gravità, pesantezza, causalità, segnale, rapporto rischio-beneficio
- Architettura normativa: GVP EAEU, requisiti nazionali della Repubblica del Kazakistan, ruolo degli enti autorizzati
- Partecipanti al sistema: держатель регистрационного удостоверения, локальное представительство, партнеры, медицинские организации, регулятор
Практика
- Сопоставить термин с рабочим примером
- Determinare la fonte di requisiti applicabile per una situazione tipica
Risultato del modulo
Il partecipante dimostra di comprendere l'argomento a livello, sufficiente per svolgere il suo ruolo, riconosce i punti dati e applica il processo descritto a una situazione di apprendimento.
Modulo 2 Sistema di farmacovigilanza del titolare dell'autorizzazione all'immissione in commercio
Durata: 2.5 ore accademiche. CONTROLLARE: Quiz e mini caso.
Contenuto
- Responsabilità e ruoli gestionali
- Persona autorizzata alla farmacovigilanza e disponibilità locale
- Struttura organizzativa, sostituzione e continuità dell’attività
- Master file del sistema di farmacovigilanza PSMF: appuntamento, contenuto, mantenendo la pertinenza
- Accordi di condivisione dei dati di sicurezza SDEA e monitoraggio dei partner
- Indicatori di prestazione del sistema e controllo di gestione
Практика
- Costruisci RACI per la ricezione dei messaggi e il reporting normativo
- Controlla l'elenco degli elementi PSMF richiesti
Risultato del modulo
Il partecipante dimostra di comprendere l'argomento a livello, sufficiente per svolgere il suo ruolo, riconosce i punti dati e applica il processo descritto a una situazione di apprendimento.
Modulo 3 Fonti di informazione e ricezione dei messaggi di sicurezza
Durata: 2.5 ore accademiche. CONTROLLARE: Quiz e classificazione dei casi.
Contenuto
- Messaggi spontanei, letteratura medica, programmi di supporto ai pazienti, digitali e social network, ricerca e canali partner
- Criteri minimi per un messaggio ICSR individuale valido
- Giorno zero e regole per la registrazione della data di primo ricevimento
- Richiedere ulteriori informazioni e documentare i tentativi di follow-up
- Situazioni speciali: gravidanza, allattamento, overdose, abuso, abuso, errore dell'applicazione, esposizione professionale, отсутствие эффективности, off-label
- Riservatezza, защита персональных данных и минимизация данных
Практика
- Определить валидность восьми примеров сообщений
- Установить день ноль и приоритет обработки
Risultato del modulo
Il partecipante dimostra di comprendere l'argomento a livello, sufficiente per svolgere il suo ruolo, riconosce i punti dati e applica il processo descritto a una situazione di apprendimento.
Modulo 4 Elaborazione ICSR e controllo della qualità dei dati
Durata: 3 ore accademiche. CONTROLLARE: Compito pratico 1.
Contenuto
- Триаж: валидность, gravità, ожидаемость, специальная ситуация
- Сбор медицински значимых данных и медицинская оценка
- Кодирование MedDRA и согласованность narrative
- Оценка причинно-следственной связи и ожидаемости
- Дедупликация, fusione e controllo delle versioni successivi
- Preparare una narrazione, controllo di qualità e revisione medica
- Trasmissione elettronica e gestione dei riconoscimenti
Практика
- Разобрать полный кейс от первичного сообщения до готового ICSR
- Найти ошибки качества в учебном narrative
Risultato del modulo
Il partecipante dimostra di comprendere l'argomento a livello, sufficiente per svolgere il suo ruolo, riconosce i punti dati e applica il processo descritto a una situazione di apprendimento.
Modulo 5 Segnalazione regolamentare sui singoli casi
Durata: 2 ore accademiche. CONTROLLARE: Quiz e calcolo delle scadenze.
Contenuto
- Категории случаев и применимость сроков
- Отчетность по случаям из пострегистрационных и интервенционных источников
- Несерьезные случаи и правила применимости
- Маршрутизация в государствах ЕАЭС и локальные процедуры
- Контроль сроков, late cases, отклонения и CAPA
- Документальные доказательства выполнения обязательств
Практика
- Составить календарь отчетности для набора кейсов
- Описать эскалацию при риске просрочки
Risultato del modulo
Il partecipante dimostra di comprendere l'argomento a livello, sufficiente per svolgere il suo ruolo, riconosce i punti dati e applica il processo descritto a una situazione di apprendimento.
Modulo 6 Gestione del segnale
Durata: 2.5 ore accademiche. CONTROLLARE: Compito pratico 2.
Contenuto
- Определение сигнала и источники выявления
- Детекция, валидация, подтверждение, анализ и приоритизация
- Оценка совокупности доказательств и медицинская значимость
- Решения по сигналу, документирование и коммуникация
- Взаимосвязь сигналов с RMP, PSUR PBRER и изменениями информации о препарате
- Метрики своевременности и качества процесса
Практика
- Провести первичную валидацию учебного сигнала
- Сформулировать вывод и перечень следующих действий
Risultato del modulo
Il partecipante dimostra di comprendere l'argomento a livello, sufficiente per svolgere il suo ruolo, riconosce i punti dati e applica il processo descritto a una situazione di apprendimento.
Modulo 7 Reporting periodico e valutazione del rischio beneficio
Durata: 2.5 ore accademiche. CONTROLLARE: Quiz e caso analitico.
Contenuto
- Назначение и структура PSUR PBRER
- Интервалы и data lock point; календарь подготовки
- Dati di sicurezza cumulativi e intervallati
- Analisi integrata del segnale, rischi ed efficacia delle misure
- Principi per la valutazione del rapporto rischio-beneficio
- Controllo dei dati provenienti da funzioni e partner, revisione e approvazione
Практика
- Raccogliere un piano di preparazione del report con ruoli e tappe fondamentali
- Interpretare una sintesi dei dati rischio-beneficio
Risultato del modulo
Il partecipante dimostra di comprendere l'argomento a livello, sufficiente per svolgere il suo ruolo, riconosce i punti dati e applica il processo descritto a una situazione di apprendimento.
Modulo 8 Piano di gestione del rischio e mitigazione del rischio
Durata: 2.5 ore accademiche. CONTROLLARE: Compito pratico 3.
Contenuto
- Спецификация по безопасности: важные идентифицированные, потенциальные риски и отсутствующая информация
- План фармаконадзора: рутинные и дополнительные активности
- Рутинные и дополнительные меры минимизации риска
- Показатели внедрения и эффективности мер
- Обновление RMP при новых данных и регуляторных изменениях
- Коммуникации по безопасности и материалы для медицинских работников и пациентов
Практика
- Классифицировать проблемы безопасности
- Спроектировать показатель эффективности дополнительной меры
Risultato del modulo
Il partecipante dimostra di comprendere l'argomento a livello, sufficiente per svolgere il suo ruolo, riconosce i punti dati e applica il processo descritto a una situazione di apprendimento.
Modulo 9 Sistema di qualità, disponibilità ad audit e ispezioni
Durata: 2.5 ore accademiche. CONTROLLARE: Quiz e caso CAPA.
Contenuto
- Documenti del sistema qualità: politici, SOP, istruzioni di lavoro, moduli e registrazioni
- Formazione del personale e prova di competenza
- Gestione delle deviazioni, causa principale e CAPA
- Audit interni e supervisione dei fornitori
- Preparazione per l'ispezione GVP: richieste, colloquio, dimostrazione della tracciabilità
- Archiviazione, archiviazione e disponibilità dei dati
- Indicatori di qualità e revisione periodica del sistema
Практика
- Eseguire l'autoispezione secondo la lista di controllo
- Creare un CAPA per la non conformità accademica
Risultato del modulo
Il partecipante dimostra di comprendere l'argomento a livello, sufficiente per svolgere il suo ruolo, riconosce i punti dati e applica il processo descritto a una situazione di apprendimento.
Modulo 10 Integrazione dei processi e certificazione finale
Durata: 2 ore accademiche. CONTROLLARE: Prova finale 30 domande.
Contenuto
- Collegamenti tra farmacovigilanza e struttura medica, registrazione, qualità, клиническими исследованиями, коммерческими функциями и call-центром
- Порядок приема и передачи сообщений для сотрудников вне PV
- Escalation di questioni urgenti di sicurezza e comunicazione di crisi
- Caso finale end-to-end e piano di miglioramento del sistema locale
Практика
- Tracciare il messaggio dal primo contatto all'azione normativa
- Elaborare un piano personale per applicare la conoscenza
Risultato del modulo
Il partecipante dimostra di comprendere l'argomento a livello, sufficiente per svolgere il suo ruolo, riconosce i punti dati e applica il processo descritto a una situazione di apprendimento.
7 Materiali didattici
| Componente | Scopo |
| Videoincantesimi | Краткие тематические блоки по 8–18 минут с примерами и контрольными вопросами |
| Конспект участника | Определения, схемы процессов, краткие требования и место для заметок |
| Карточки терминов | Termini GVP russi e inglesi, utilizzato nella documentazione e nei sistemi |
| Casi pratici | ICSR, segnale, RMP, CAPA e prontezza all'ispezione |
| Modelli di lavoro | Lista di controllo di validità, matrice di escalation, piano di follow-up, autoispezione, CAPA |
| Controllo della conoscenza | Quiz dopo i moduli, tre compiti pratici e una prova finale |
8 Metodologia formativa
- Studia i materiali del modulo in un momento opportuno e registra le definizioni chiave.
- Ответить на встроенные контрольные вопросы; при необходимости повторить отдельные темы.
- Выполнить практическое задание на основе обезличенного учебного кейса.
- Confronta la soluzione con l'analisi di riferimento e nota le lacune.
- Rispondi al quiz modulare e passa alla sezione successiva.
- Dopo tutti i moduli, completa il caso end-to-end finale e testalo.
9 Оценивание и критерии завершения
| Элемент | Вес | Критерий |
| Модульные квизы | 30% | Не менее 80% in media; повторные попытки допускаются |
| Практические задания | 40% | Выполнены все три задания; не менее 70% по рубрике |
| Prova finale | 30% | Не менее 80% risposte corrette |
| Condizione richiesta | — | Rivisto o contrassegnato come completo di tutti i materiali richiesti |
Il risultato finale viene calcolato automaticamente o dal docente in base alle impostazioni della piattaforma didattica. Punteggio complessivo consigliato per la superamento - 80%. Al partecipante vengono concessi fino a tre tentativi per la prova finale; Si consiglia di ristudiare i moduli pertinenti tra un tentativo e l'altro.
10 Certificato
Partecipante, выполнивший все обязательные элементы и достигший проходного результата, получает электронный сертификат о завершении курса «Надлежащая практика фармаконадзора GVP», выданный NBScience, Gran Bretagna. В сертификате указывается имя участника, название курса, объем 24 ore accademiche, дату завершения, уникальный номер и способ проверки подлинности.
Сертификат подтверждает прохождение обучения у провайдера и освоение программы.
11 Роли и сопровождение
| Роль | Ответственность |
| Partecipante | Самостоятельно планирует время, completa i compiti e mantiene l'integrità accademica |
| Coordinatore clienti | Genera un elenco di partecipanti, comunica i requisiti interni applicabili, controlla le scadenze |
| NBScienza | Fornisce l'accesso ai materiali, garantisce la funzionalità del corso, tiene traccia dei risultati e rilascia certificati |
| Esperto in materia | Aggiorna il contenuto, отвечает на содержательные вопросы в пределах выбранного пакета сопровождения |
12 Варианты адаптации для заказчика
- добавление брендинга и вводного обращения компании;
- включение локальных SOP, dettagli di contatto e schema di escalation;
- percorsi separati per gli specialisti del fotovoltaico e i dipendenti non fotovoltaici;
- aggiungere prodotti o casi terapeutici senza utilizzare dati personali;
- webinar con un esperto e sessione di domande e risposte;
- rapporto di gestione sul completamento e sui risultati del gruppo;
- formazione annuale ridotta di aggiornamento e controllo delle modifiche.
13 Piattaforma di formazione e requisiti dei dati
- account personale e registrazione dei progressi;
- visualizzazione adattiva su computer e dispositivo mobile;
- la capacità di continuare ad apprendere dall'ultimo elemento completato;
- registro dei tentativi e dei risultati con accesso controllato;
- backup e periodo di conservazione impostato per i documenti scolastici;
- raccolta dei soli dati personali necessari e informativa trasparente del loro trattamento;
- supporto tecnico per problemi di accesso.
14 Controllo qualità del corso
Prima della pubblicazione, il corso affronta un argomento, verifica metodologica ed editoriale. Almeno una volta all'anno, e anche in caso di cambiamenti significativi nei requisiti, viene eseguita una revisione normativa. Le modifiche sono documentate nella cronologia delle versioni. Обратная связь участников анализируется по завершении каждой когорты и используется для улучшения формулировок, заданий и навигации.
15 План внедрения корпоративной версии
| Palcoscenico | Contenuto | Ориентир |
| 1 Coordinamento | Pubblico target, lingua, объем, criteri, marchio | 3–5 giorni lavorativi |
| 2 Adattamento | Procedure locali, contatti, casi e domande del test | 5–10 giorni lavorativi |
| 3 Controllo | Previa approvazione da parte del cliente e correzioni | 3–5 giorni lavorativi |
| 4 Pubblicazione | Configurazione della piattaforma, elenco dei partecipanti e notifiche | 2–3 giorni lavorativi |
| 5 Formazione | Procedura dettagliata da solo | 3– 4 settimane |
| 6 Segnalazione | Результаты и выдача сертификатов | A 5 рабочих дней после закрытия |
16 Матрица компетенций
| Компетенция | Знать | Уметь применить |
| Регуляторная среда | Источники требований и роли участников | Trova il documento applicabile e intensifica il problema |
| ICSR | Criteri di validità, gravità, giorno zero | Riconoscere il messaggio, registrare e trasmettere |
| Dati | Seguito, codifica, qualità | Valutare la completezza e suggerire chiarimenti |
| Segnali | Fasi del processo e prove | Eseguire una valutazione iniziale del segnale di addestramento |
| Beneficio-rischio | Comunicazione PSUR PBRER, RMP e segnali | Interpretare un breve set di dati |
| Qualità | SOP, CAPA, verifica, record | Documentare la deviazione e il piano d'azione |
17 Esempi di compiti finali
Caso end-to-end. Un responsabile delle informazioni mediche riceve un messaggio da un medico relativo a un paziente ricoverato in ospedale dopo aver utilizzato un farmaco.. Il messaggio non contiene le iniziali del paziente, malattia concomitante indicata, e il partner invia ulteriori informazioni due giorni dopo. Il partecipante deve:
- definire, è l'informazione primaria un ICSR valido e il giorno zero del record;
- evidenziare i criteri di gravità e le informazioni clinicamente rilevanti mancanti;
- creare domande di follow-up e determinare il percorso di escalation;
- descrivere le azioni per la deduplicazione e l'elaborazione di informazioni aggiuntive;
- identificare i punti di controllo delle scadenze e le prove documentali;
- spiegare, quali processi aggregati potrebbero essere interessati, se si verificano casi simili.
18 Rubrica pratica di valutazione dei compiti
| Критерий | Destino | Segno di successo |
| Correttezza della classificazione | 25% | Validità determinata correttamente, gravità e situazione particolare |
| Completezza dei dati | 20% | Vengono evidenziate le lacune critiche e le pertinenti domande di follow-up |
| Processo e tempistica | 25% | Giorno zero determinato, percorso e punti di controllo |
| Documentazione | 15% | Le decisioni sono giustificate e tracciabili |
| Valutazione del rischio | 15% | Указана связь с сигналами, RMP или CAPA при наличии оснований |
19 Источники для актуализации
- Евразийская экономическая комиссия. Решение Совета ЕЭК от 3 novembre 2016 anno n. 87 “Sull’approvazione delle regole di buona pratica di farmacovigilanza dell’Unione economica eurasiatica”.
- Евразийская экономическая комиссия. Решение Совета ЕЭК от 19 Maggio 2022 anno n. 81 “Sulle modifiche alle norme di buona pratica di farmacovigilanza dell’Unione economica eurasiatica”.
- Informazione e ordinamento degli atti normativi Atti attuali in materia di circolazione dei medicinali e di farmacovigilanza.
- Pubblicazioni ufficiali dell'organismo autorizzato e dell'organizzazione di esperti su questioni di farmacovigilanza.
- SOP approvate, PSMF, SDEA e istruzioni per il cliente, applicabile al partecipante.
Data di revisione normativa del programma: prima di lanciare ciascuna coorte. Responsabile della verifica: esperto in materia designato da NBScience o esperto concordato del cliente.
20 Dati per offerta commerciale
| Campo | Da compilare |
| Cliente | |
| Numero di partecipanti | |
| Data di lancio prevista | |
| Periodo di accesso | 30 giorni |
| Supporto di esperti | incluso |
| Adattamento aziendale | |
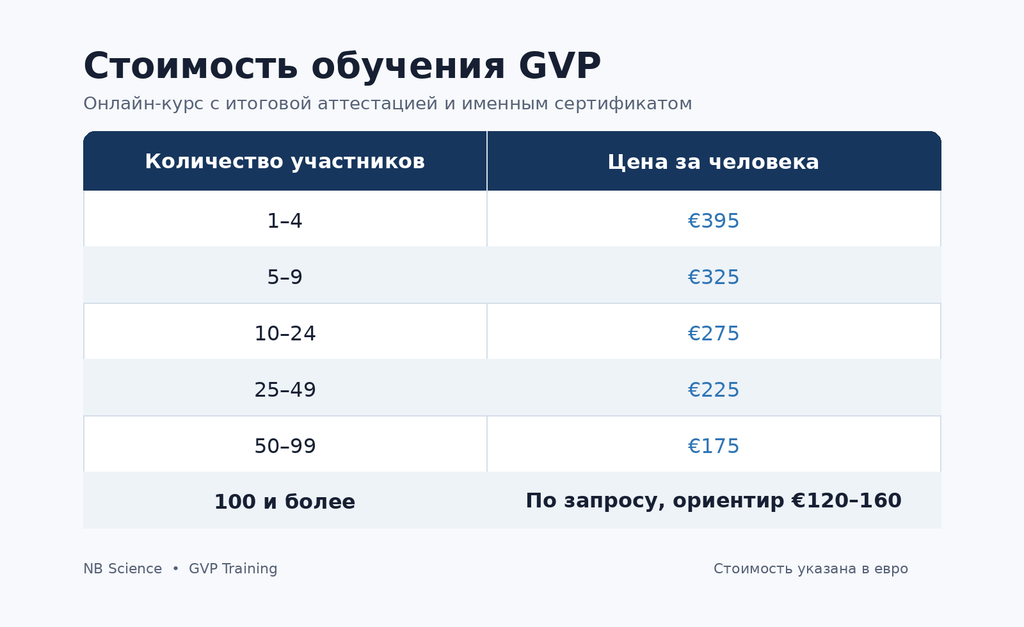
| Стоимость и условия оплаты | по отдельному предложению |
Revisione scientifica del caso
Ti piacerebbe capire se i programmi clinici sono attuali, recenti sviluppi della ricerca, o potrebbero esserlo gli approcci emergenti rilevante per la tua situazione individuale?
Invia la tua domanda al nostro team scientifico. La sede centrale di NBScience nel Regno Unito coordina le richieste attraverso la rete internazionale di centri medici, scienziati, e consulenti specializzati.
- Revisione delle informazioni fornite
- Informazioni rilevanti sulla ricerca e sul programma clinico
- Una risposta chiara focalizzata sulla tua situazione
Nessun obbligo. La tua domanda verrà esaminata in modo confidenziale.
Solo informazioni didattiche e di ricerca. Questo servizio no costituiscono un parere medico, diagnosi, prescrizione, o uno personalizzato raccomandazione terapeutica.