Última atualização: Setembro 18, 2026
NBSCIÊNCIA
Boas práticas de farmacovigilância GVP
Programa completo de treinamento online para especialistas
| Formatar | Volume | Período recomendado | Documento |
| On-line, por conta própria | 24 horas acadêmicas | 3– 4 semanas, acesso 30 dias | Certificado de conclusão NBScience, Grã-Bretanha |
Objetivo do documento
O programa é projetado para coordenar o treinamento corporativo ou individual de funcionários, envolvido em farmacovigilância, informações médicas, registro, qualidade e circulação de medicamentos. Ela descreve o conteúdo, resultados, duração, avaliação e condições para emissão de certificado.
NBScience • Reino Unido
1 Características gerais do curso
O curso desenvolve uma compreensão prática do sistema de boas práticas e ações de farmacovigilância, necessário para detecção oportuna, estimativas, documentando, transferência e minimização de riscos de medicamentos. Conteúdo adaptado para especialistas que falam russo , e construído em torno dos requisitos do GVP da União Económica Eurasiática, tendo em conta as práticas organizacionais nacionais.
| Parâmetro | Descrição |
| Designação | Boas práticas de farmacovigilância GVP |
| Provedor | NBSciência, Grã-Bretanha |
| Formatar | Aprendizado on-line no seu próprio ritmo, sem estar vinculado a uma programação |
| Linguagem | Qualquer |
| Volume | 24 horas acadêmicas de acordo com 45 minutos, que corresponde a 18 relógio astronômico |
| Ritmo recomendado | 3–4 semanas, 6–8 horas acadêmicas por semana |
| Acesso | 30 dias corridos a partir da data de ativação, a menos que o contrato especifique um período diferente |
| Nível | Básico e intermediário, com tarefas práticas |
| Confirmação | Certificado eletrônico de conclusão de curso da NBScience mediante atendimento aos critérios estabelecidos |
| Formato técnico | Tutoriais em vídeo e materiais de texto, tarefas interativas, casos, testes de controle, modelos para download |
2 Objetivo e resultados de aprendizagem
O objetivo do curso é fornecer ao participante uma compreensão sistemática e aplicável ao trabalho das responsabilidades da farmacovigilância., ensinar a reconhecer informações de segurança e agir corretamente dentro dos processos controlados da organização.
Após a conclusão bem sucedida, o participante será capaz de:
- explicar a estrutura e os principais requisitos do GVP da EAEU e seu significado
- distinguir um evento adverso, reação indesejada, caso sério, situação especial e sinal;
- determinar a validade do ICSR e do dia zero, realizar triagem primária e iniciar acompanhamentos;
- entender o processo de avaliação médica, codificação, desduplicação e controle de qualidade ICSR;
- navegar pelos princípios de relatórios regulatórios e controle de prazos;
- entenda o propósito do PSMF, PSUR/PBRER, Acordos RMP e SDEA;
- participar no gerenciamento de sinais e na avaliação benefício-risco;
- aplicar princípios do sistema de qualidade, documentando, CAPA, prontidão para auditoria e inspeção;
- transferir corretamente as informações de segurança da sua função para a unidade de farmacovigilância.
3 Público-alvo e requisitos para participantes
- especialistas e chefes de departamentos de farmacovigilância e segurança de medicamentos;
- pessoal de registro, departamento médico, qualidade, ensaios clínicos e assuntos regulatórios;
- funcionários de call center, programas de apoio ao paciente, representantes médicos e outras funções, que pode receber uma mensagem de segurança;
- representantes locais e parceiros do titular da autorização de introdução no mercado;
- especialistas, preparação para auditoria ou inspeção de sistemas de farmacovigilância.
É desejável experiência anterior em farmacovigilância, mas não é obrigatório. Recomenda-se uma compreensão básica do ciclo de vida do medicamento e dos procedimentos corporativos da organização para trabalhos práticos..
4 Base regulatória e metodológica
O curso é baseado principalmente nas Regras de Boas Práticas de Farmacovigilância da União Econômica da Eurásia, aprovado pela Decisão do Conselho da Comissão Económica da Eurásia datada 3 novembro 2016 ano Não. 87, conforme alterado pela Decisão do Conselho da CEE datada 19 Poderia 2022 ano Não. 81. Na elaboração da versão corporativa são adicionalmente levadas em consideração as regulamentações nacionais vigentes aplicáveis aos produtos e atividades do cliente., bem como procedimentos aprovados pela empresa.
5 Arquitetura do curso e alocação de tempo
| Nº | Módulo | Acadêmico. vezes | CONTROLAR |
| 1 | Noções básicas de farmacovigilância e ambiente regulatório | 2 | Questionário 10 questões |
| 2 | Sistema de farmacovigilância do titular da autorização de introdução no mercado | 2.5 | Questionário e mini caso |
| 3 | Fontes de informação e recepção de mensagens de segurança | 2.5 | Questionário e classificação de casos |
| 4 | Processamento ICSR e controle de qualidade de dados | 3 | Tarefa prática 1 |
| 5 | Relatórios regulamentares sobre casos individuais | 2 | Questionário e cálculo de prazos |
| 6 | Gerenciamento de sinal | 2.5 | Tarefa prática 2 |
| 7 | Relatórios periódicos e avaliação de risco de benefício | 2.5 | Questionário e caso analítico |
| 8 | Plano de gerenciamento de riscos e mitigação de riscos | 2.5 | Tarefa prática 3 |
| 9 | Sistema de qualidade, prontidão para auditoria e inspeção | 2.5 | Questionário e caso CAPA |
| 10 | Integração de processos e certificação final | 2 | Teste final 30 questões |
| Total | 24 |
6 Programa detalhado de módulos
Módulo 1 Noções básicas de farmacovigilância e ambiente regulatório
Duração: 2 horas acadêmicas. CONTROLAR: Questionário 10 questões.
Contente
- Objectivos e lugar da farmacovigilância no ciclo de vida de um medicamento
- Conceitos-chave: reação adversa, evento adverso, gravidade, peso, causalidade, sinal, relação benefício-risco
- Arquitetura regulatória: GVP EAEU, requisitos nacionais da República do Cazaquistão, papel dos órgãos autorizados
- Participantes do sistema: titular da autorização de introdução no mercado, escritório local, parceiros, organizações médicas, regulador
Prática
- Combine o termo com um exemplo resolvido
- Determinar a fonte de requisitos aplicável para uma situação típica
Resultado do módulo
O participante demonstra uma compreensão do tópico em um nível, suficiente para cumprir o seu papel, reconhece pontos de dados e aplica o processo descrito a uma situação de aprendizagem.
Módulo 2 Sistema de farmacovigilância do titular da autorização de introdução no mercado
Duração: 2.5 horas acadêmicas. CONTROLAR: Questionário e mini caso.
Contente
- Responsabilidades e funções de gerenciamento
- Pessoa Autorizada em Farmacovigilância e Disponibilidade Local
- Estrutura organizacional, substituição e continuidade de atividade
- Arquivo mestre do sistema de farmacovigilância PSMF: encontro, contente, mantendo a relevância
- Acordos de compartilhamento de dados de segurança SDEA e monitoramento de parceiros
- Indicadores de desempenho do sistema e controle de gestão
Prática
- Crie RACI para recepção de mensagens e relatórios regulatórios
- Verifique a lista de elementos PSMF necessários
Resultado do módulo
O participante demonstra uma compreensão do tópico em um nível, suficiente para cumprir o seu papel, reconhece pontos de dados e aplica o processo descrito a uma situação de aprendizagem.
Módulo 3 Fontes de informação e recepção de mensagens de segurança
Duração: 2.5 horas acadêmicas. CONTROLAR: Questionário e classificação de casos.
Contente
- Mensagens espontâneas, literatura médica, programas de apoio ao paciente, redes digitais e sociais, pesquisa e canais parceiros
- Critérios mínimos para uma mensagem ICSR individual válida
- Dia zero e regras para registro da data do recebimento inicial
- Solicitar informações adicionais e documentar tentativas de acompanhamento
- Situações especiais: gravidez, lactação, overdose, abuso, uso indevido, erro de aplicativo, exposição profissional, falta de eficácia, fora do rótulo
- Confidencialidade, proteção de dados pessoais e minimização de dados
Prática
- Determine a validade de oito mensagens de exemplo
- Defina o dia zero e a prioridade de processamento
Resultado do módulo
O participante demonstra uma compreensão do tópico em um nível, suficiente para cumprir o seu papel, reconhece pontos de dados e aplica o processo descrito a uma situação de aprendizagem.
Módulo 4 Processamento ICSR e controle de qualidade de dados
Duração: 3 horas acadêmicas. CONTROLAR: Tarefa prática 1.
Contente
- Triagem: validade, gravidade, expectativa, situação especial
- Coleta de dados clinicamente relevantes e avaliação médica
- Codificação MedDRA e consistência narrativa
- Avaliando causalidade e expectativa
- Desduplicação, fusão de acompanhamento e versionamento
- Preparando uma narrativa, controle de qualidade e revisão médica
- Transmissão eletrônica e gerenciamento de agradecimentos
Prática
- Analise um caso completo desde a mensagem inicial até o ICSR finalizado
- Encontre erros de qualidade na narrativa educacional
Resultado do módulo
O participante demonstra uma compreensão do tópico em um nível, suficiente para cumprir o seu papel, reconhece pontos de dados e aplica o processo descrito a uma situação de aprendizagem.
Módulo 5 Relatórios regulamentares sobre casos individuais
Duração: 2 horas acadêmicas. CONTROLAR: Questionário e cálculo de prazos.
Contente
- Categorias de casos e aplicabilidade de termos
- Notificação de casos de fontes pós-comercialização e intervenção
- Casos não graves e regras de aplicabilidade
- Roteamento nos estados da EAEU e procedimentos locais
- Controle de tempo, casos atrasados, desvios e CAPA
- Prova documental de cumprimento de obrigações
Prática
- Crie um calendário de relatórios para um conjunto de casos
- Descrever o escalonamento quando houver risco de atraso
Resultado do módulo
O participante demonstra uma compreensão do tópico em um nível, suficiente para cumprir o seu papel, reconhece pontos de dados e aplica o processo descrito a uma situação de aprendizagem.
Módulo 6 Gerenciamento de sinal
Duração: 2.5 horas acadêmicas. CONTROLAR: Tarefa prática 2.
Contente
- Fontes de definição e detecção de sinal
- Detecção, validação, confirmação, análise e priorização
- Avaliação do peso da evidência e da importância médica
- Soluções de Sinal, documentação e comunicação
- Relação de sinais com RMP, PSUR PBRER e mudanças nas informações sobre medicamentos
- Métricas de pontualidade e qualidade do processo
Prática
- Conduza a validação inicial do sinal de treinamento
- Formule uma conclusão e uma lista das próximas ações
Resultado do módulo
O participante demonstra uma compreensão do tópico em um nível, suficiente para cumprir o seu papel, reconhece pontos de dados e aplica o processo descrito a uma situação de aprendizagem.
Módulo 7 Relatórios periódicos e avaliação de risco de benefício
Duração: 2.5 horas acadêmicas. CONTROLAR: Questionário e caso analítico.
Contente
- Objetivo e estrutura do PSUR PBRER
- Intervalos e ponto de bloqueio de dados; calendário de treinamento
- Dados de segurança cumulativos e de intervalo
- Análise Integrada de Sinais, riscos e eficácia das medidas
- Princípios para avaliar a relação benefício-risco
- Controle de dados de funções e parceiros, revisão e aprovação
Prática
- Colete um plano de preparação de relatório com funções e marcos
- Interpretar um resumo dos dados benefício-risco
Resultado do módulo
O participante demonstra uma compreensão do tópico em um nível, suficiente para cumprir o seu papel, reconhece pontos de dados e aplica o processo descrito a uma situação de aprendizagem.
Módulo 8 Plano de gerenciamento de riscos e mitigação de riscos
Duração: 2.5 horas acadêmicas. CONTROLAR: Tarefa prática 3.
Contente
- Especificação de segurança: importante identificado, riscos potenciais e informações faltantes
- Plano de farmacovigilância: rotina e atividades adicionais
- Medidas de rotina e adicionais de minimização de risco
- Indicadores de implementação e eficácia das medidas
- Atualizando o RMP com novos dados e mudanças regulatórias
- Comunicações e materiais de segurança para profissionais de saúde e pacientes
Prática
- Classifique os problemas de segurança
- Projetar um indicador da eficácia de uma medida adicional
Resultado do módulo
O participante demonstra uma compreensão do tópico em um nível, suficiente para cumprir o seu papel, reconhece pontos de dados e aplica o processo descrito a uma situação de aprendizagem.
Módulo 9 Sistema de qualidade, prontidão para auditoria e inspeção
Duração: 2.5 horas acadêmicas. CONTROLAR: Questionário e caso CAPA.
Contente
- Documentos do sistema de qualidade: políticos, POP, instruções de trabalho, formulários e registros
- Treinamento de pessoal e prova de competência
- Gestão de desvios, causa raiz e CAPA
- Auditorias internas e supervisão de fornecedores
- Preparação para inspeção GVP: solicitações, entrevista, demonstração de rastreabilidade
- Arquivamento, armazenamento e disponibilidade de dados
- Indicadores de qualidade e revisão periódica do sistema
Prática
- Realize a autoinspeção de acordo com a lista de verificação
- Crie uma CAPA para não conformidade acadêmica
Resultado do módulo
O participante demonstra uma compreensão do tópico em um nível, suficiente para cumprir o seu papel, reconhece pontos de dados e aplica o processo descrito a uma situação de aprendizagem.
Módulo 10 Integração de processos e certificação final
Duração: 2 horas acadêmicas. CONTROLAR: Teste final 30 questões.
Contente
- Ligações entre a farmacovigilância e o departamento médico, registro, qualidade, estudos clínicos, funções comerciais e call center
- O procedimento para receber e transmitir mensagens para funcionários fora do PV
- Escalada de questões urgentes de segurança e comunicação de crise
- Caso final de ponta a ponta e plano de melhoria do sistema local
Prática
- Rastreie a mensagem desde o primeiro contato até a ação regulatória
- Faça um plano pessoal para aplicar o conhecimento
Resultado do módulo
O participante demonstra uma compreensão do tópico em um nível, suficiente para cumprir o seu papel, reconhece pontos de dados e aplica o processo descrito a uma situação de aprendizagem.
7 Materiais educativos
| Componente | Propósito |
| Feitiços de vídeo | Краткие тематические блоки по 8–18 минут с примерами и контрольными вопросами |
| Конспект участника | Определения, схемы процессов, краткие требования и место для заметок |
| Карточки терминов | Русские и английские термины GVP, используемые в документации и системах |
| Практические кейсы | ICSR, sinal, RMP, CAPA и инспекционная готовность |
| Рабочие шаблоны | Чек-лист валидности, матрица эскалации, план follow-up, self-inspection, CAPA |
| Controle de conhecimento | Questionário após os módulos, três tarefas práticas e um teste final |
8 Metodologia de treinamento
- Estude os materiais do módulo em um momento conveniente e registre as principais definições.
- Responda a perguntas de segurança integradas; se necessário, repita tópicos individuais.
- Conclua uma tarefa prática baseada em um estudo de caso impessoal.
- Compare a solução com a análise de referência e observe as lacunas.
- Faça o teste modular e passe para a próxima seção.
- Depois de todos os módulos, conclua o caso final e teste.
9 Оценивание и критерии завершения
| Элемент | Вес | Критерий |
| Модульные квизы | 30% | Не менее 80% em média; повторные попытки допускаются |
| Практические задания | 40% | Выполнены все три задания; не менее 70% по рубрике |
| Teste final | 30% | Не менее 80% правильных ответов |
| Обязательное условие | - | Просмотрены или отмечены завершенными все обязательные материалы |
Итоговый результат рассчитывается автоматически или преподавателем в соответствии с настройками учебной платформы. Рекомендуемый общий проходной балл — 80%. Участнику предоставляются до трех попыток итогового теста; между попытками рекомендуется повторное изучение соответствующих модулей.
10 Сертификат
Участник, выполнивший все обязательные элементы и достигший проходного результата, получает электронный сертификат о завершении курса «Надлежащая практика фармаконадзора GVP», выданный NBScience, Grã-Bretanha. O certificado indica o nome do participante, nome do curso, volume 24 horas acadêmicas, data de conclusão, número exclusivo e método de autenticação.
Сертификат подтверждает прохождение обучения у провайдера и освоение программы.
11 Роли и сопровождение
| Роль | Ответственность |
| Участник | Самостоятельно планирует время, conclui tarefas e mantém a integridade acadêmica |
| Coordenador de clientes | Gera uma lista de participantes, comunica os requisitos internos aplicáveis, controla prazos |
| NBSciência | Предоставляет доступ к материалам, обеспечивает работоспособность курса, ведет учет результатов и выдает сертификаты |
| Предметный эксперт | Актуализирует содержание, отвечает на содержательные вопросы в пределах выбранного пакета сопровождения |
12 Варианты адаптации для заказчика
- добавление брендинга и вводного обращения компании;
- включение локальных SOP, контактных данных и схемы эскалации;
- отдельные траектории для PV специалистов и сотрудников вне PV;
- добавление продуктовых или терапевтических кейсов без использования персональных данных;
- вебинар с экспертом и сессия вопросов и ответов;
- управленческий отчет о завершении и результатах когорты;
- ежегодное сокращенное повторное обучение и контроль изменений.
13 Plataforma de treinamento e requisitos de dados
- conta pessoal e registro de progresso;
- exibição adaptativa em computador e dispositivo móvel;
- возможность продолжить обучение с последнего завершенного элемента;
- журнал попыток и результатов с контролируемым доступом;
- fazer backup e definir período de retenção para registros educacionais;
- coleta apenas de dados pessoais necessários e notificação transparente de seu processamento;
- техническая поддержка по вопросам доступа.
14 Контроль качества курса
До публикации курс проходит предметную, методическую и редакторскую проверку. Не реже одного раза в год, e também em caso de mudanças significativas nos requisitos, é realizada uma revisão regulatória. As alterações são documentadas no histórico de versões. Обратная связь участников анализируется по завершении каждой когорты и используется для улучшения формулировок, заданий и навигации.
15 План внедрения корпоративной версии
| Estágio | Contente | Ориентир |
| 1 Согласование | Público-alvo, язык, volume, критерии, брендинг | 3–5 рабочих дней |
| 2 Адаптация | Локальные процедуры, contatos, кейсы и тестовые вопросы | 5–10 рабочих дней |
| 3 Проверка | Предметное согласование заказчиком и исправления | 3–5 рабочих дней |
| 4 Publicação | Configuração da plataforma, lista de participantes e notificações | 2–3 dias úteis |
| 5 Treinamento | Passo a passo por conta própria | 3– 4 semanas |
| 6 Relatórios | Resultados e emissão de certificados | Para 5 dias úteis após o fechamento |
16 Матрица компетенций
| Компетенция | Знать | Уметь применить |
| Регуляторная среда | Источники требований и роли участников | Найти применимый документ и эскалировать вопрос |
| ICSR | Критерии валидности, gravidade, dia zero | Reconhecer mensagem, gravar e transmitir |
| Dados | Seguir, codificação, qualidade | Avalie a integralidade e sugira esclarecimentos |
| Sinais | Etapas do processo e evidências | Realize uma avaliação inicial do sinal de treinamento |
| Risco-benefício | Comunicação PSUR PBRER, RMP e sinais | Interpretar um pequeno conjunto de dados |
| Qualidade | POP, CAPA, auditoria, registros | Documentar desvio e plano de ação |
17 Exemplos de trabalhos finais
Caso de ponta a ponta. Um oficial de informações médicas recebe uma mensagem de um médico sobre um paciente que foi hospitalizado após usar um medicamento.. A mensagem não contém as iniciais do paciente, doença concomitante indicada, e o parceiro envia informações adicionais dois dias depois. O participante deve:
- definir, a informação primária é um ICSR válido e registra o dia zero;
- destacar critérios de gravidade e faltar informações clinicamente relevantes;
- составить вопросы follow-up и определить маршрут эскалации;
- описать действия по дедупликации и обработке дополнительной информации;
- обозначить точки контроля срока и документальные доказательства;
- объяснить, какие совокупные процессы могут быть затронуты, если появляются сходные случаи.
18 Rubrica de avaliação de trabalho prático
| Критерий | Destino | Sinal de sucesso |
| Correção de classificação | 25% | Validade determinada corretamente, gravidade e situação especial |
| Completude dos dados | 20% | Выделены критические пробелы и уместные follow-up вопросы |
| Процесс и сроки | 25% | Определены день ноль, маршрут и контрольные точки |
| Документирование | 15% | Решения обоснованы и трассируемы |
| Оценка риска | 15% | Conexão com sinais indicados, RMP ou CAPA se garantido |
19 Fontes para atualização
- Comissão Económica da Eurásia. Decisão do Conselho da CEE datada 3 novembro 2016 ano Não. 87 «Об утверждении Правил надлежащей практики фармаконадзора Евразийского экономического союза».
- Comissão Económica da Eurásia. Decisão do Conselho da CEE datada 19 Poderia 2022 ano Não. 81 “Sobre alterações às Regras de Boas Práticas de Farmacovigilância da União Económica da Eurásia”.
- Sistema informativo e jurídico dos atos jurídicos regulatórios Atos atuais no domínio da circulação de medicamentos e farmacovigilância.
- Официальные публикации уполномоченного органа и экспертной организации по вопросам фармаконадзора.
- Утвержденные SOP, PSMF, SDEA и инструкции заказчика, применимые к участнику.
Data de revisão regulatória do programa: antes de lançar cada coorte. Responsável pela verificação: especialista designado no assunto da NBScience ou especialista acordado do cliente.
20 Данные для коммерческого предложения
| Поле | Для заполнения |
| Заказчик | |
| Количество участников | |
| Планируемая дата запуска | |
| Срок доступа | 30 dias |
| Экспертное сопровождение | включено |
| Корпоративная адаптация | |
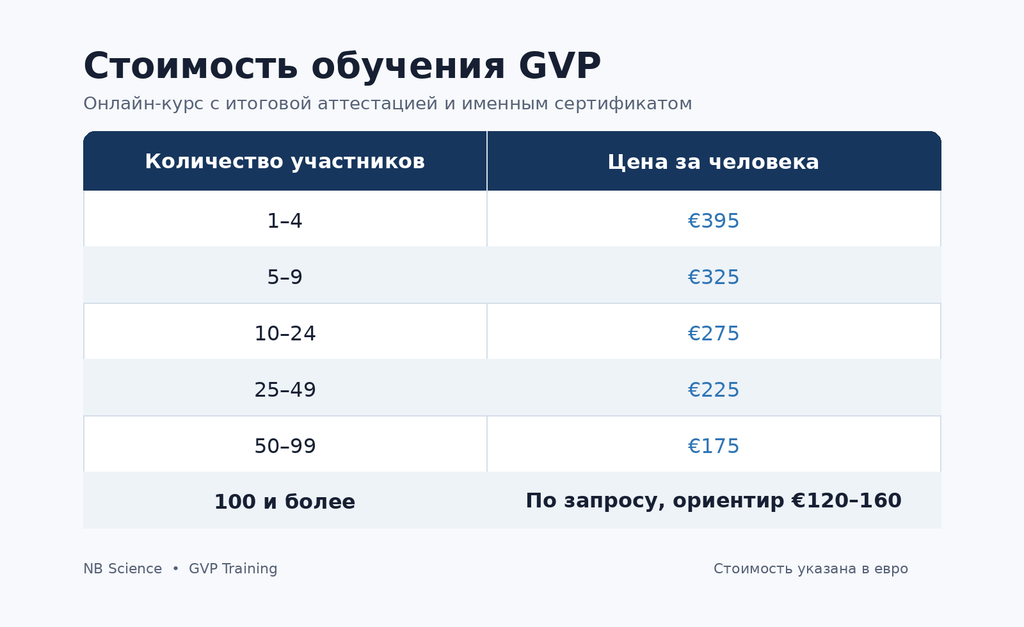
| Custo e condições de pagamento | em uma oferta separada |
Revisão de Caso Científico
Você gostaria de entender se os programas clínicos atuais, desenvolvimentos de pesquisa recentes, ou abordagens emergentes podem ser relevante para sua situação individual?
Envie sua dúvida para nossa equipe científica. A sede da NBScience no Reino Unido coordena consultas em toda a rede internacional de centros médicos, cientistas, e consultores especializados.
- Revisão das informações que você fornece
- Informações relevantes sobre pesquisas e programas clínicos
- Uma resposta clara focada na sua situação
Sem obrigação. Sua pergunta será analisada confidencialmente.
Apenas informações educacionais e de pesquisa. Este serviço não constituem aconselhamento médico, diagnóstico, prescrição, ou um personalizado recomendação de tratamento.